临床进展
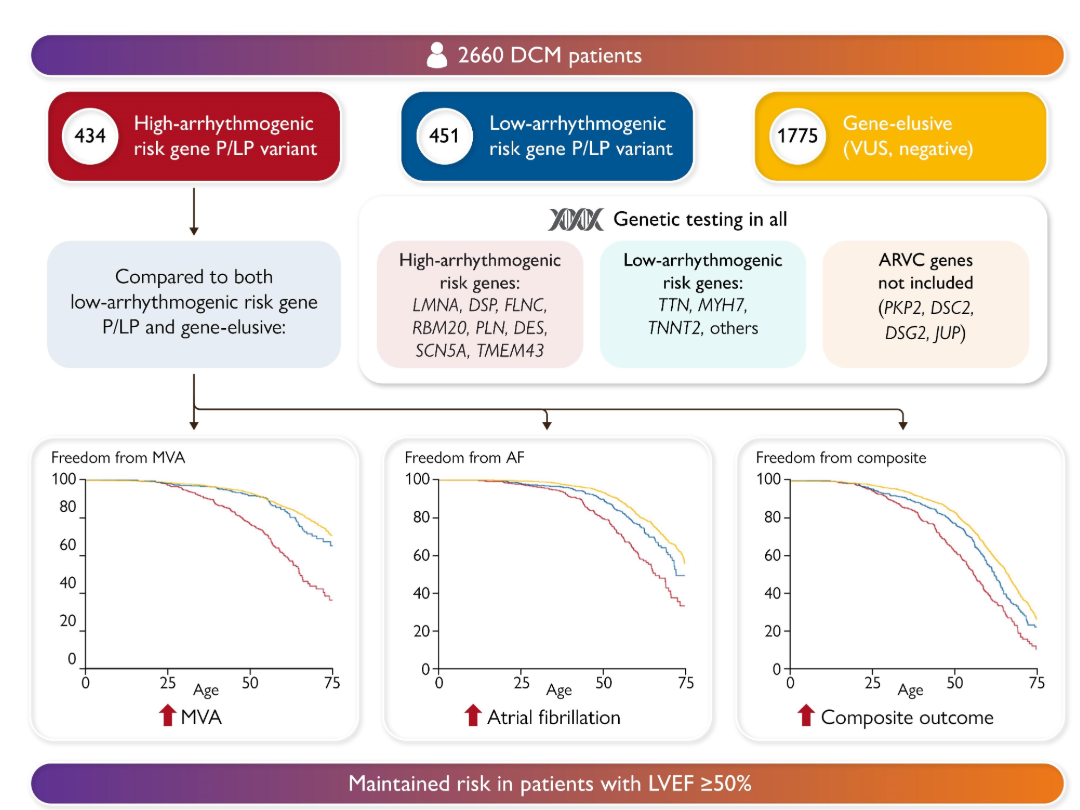
扩张型心肌病的基因型与心律失常风险:遗传分层及临床意义的综合综述
扩张型心肌病中的遗传变异会在传统临床指标之外,赋予不同的心律失常风险。整合最新登记研究与分子机制证据,有助于优化风险分层并指导个体化管理。
标签
扩张型心肌病中的遗传变异会在传统临床指标之外,赋予不同的心律失常风险。整合最新登记研究与分子机制证据,有助于优化风险分层并指导个体化管理。
基于基因特异性、按风险分层的筛查算法可用于携带肌联蛋白截断变异的亲属,将监测间隔优化为1年至5年,在扩张型心肌病监测中同时提升安全性与资源利用效率。
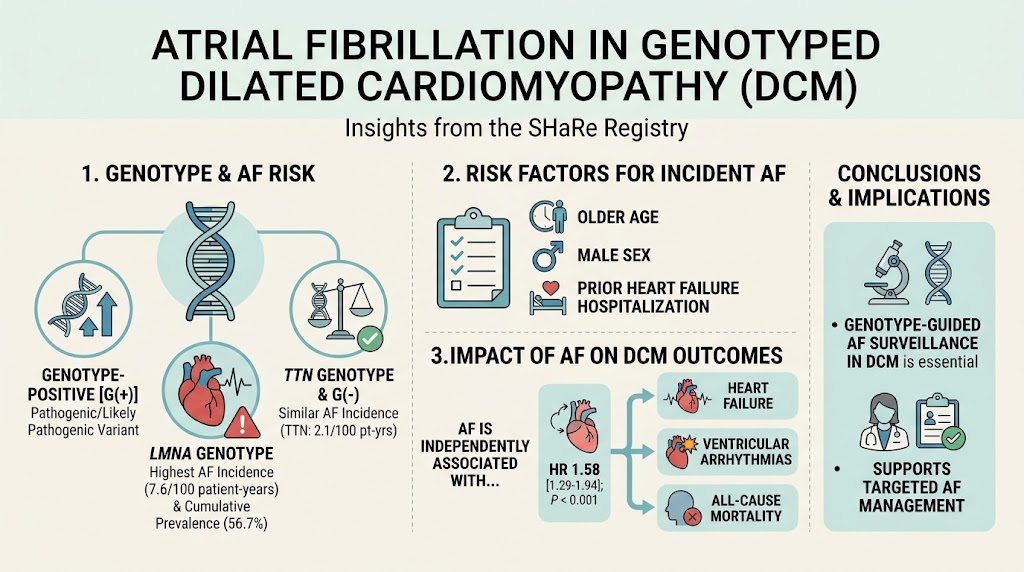
本研究显示,扩张型心肌病(DCM)患者发生心房颤动(AF)的风险存在明显基因型差异,其中 LMNA 突变是新发 AF 的重要预测因素,并与更差的临床结局相关,提示应采用基于基因型的个体化管理。
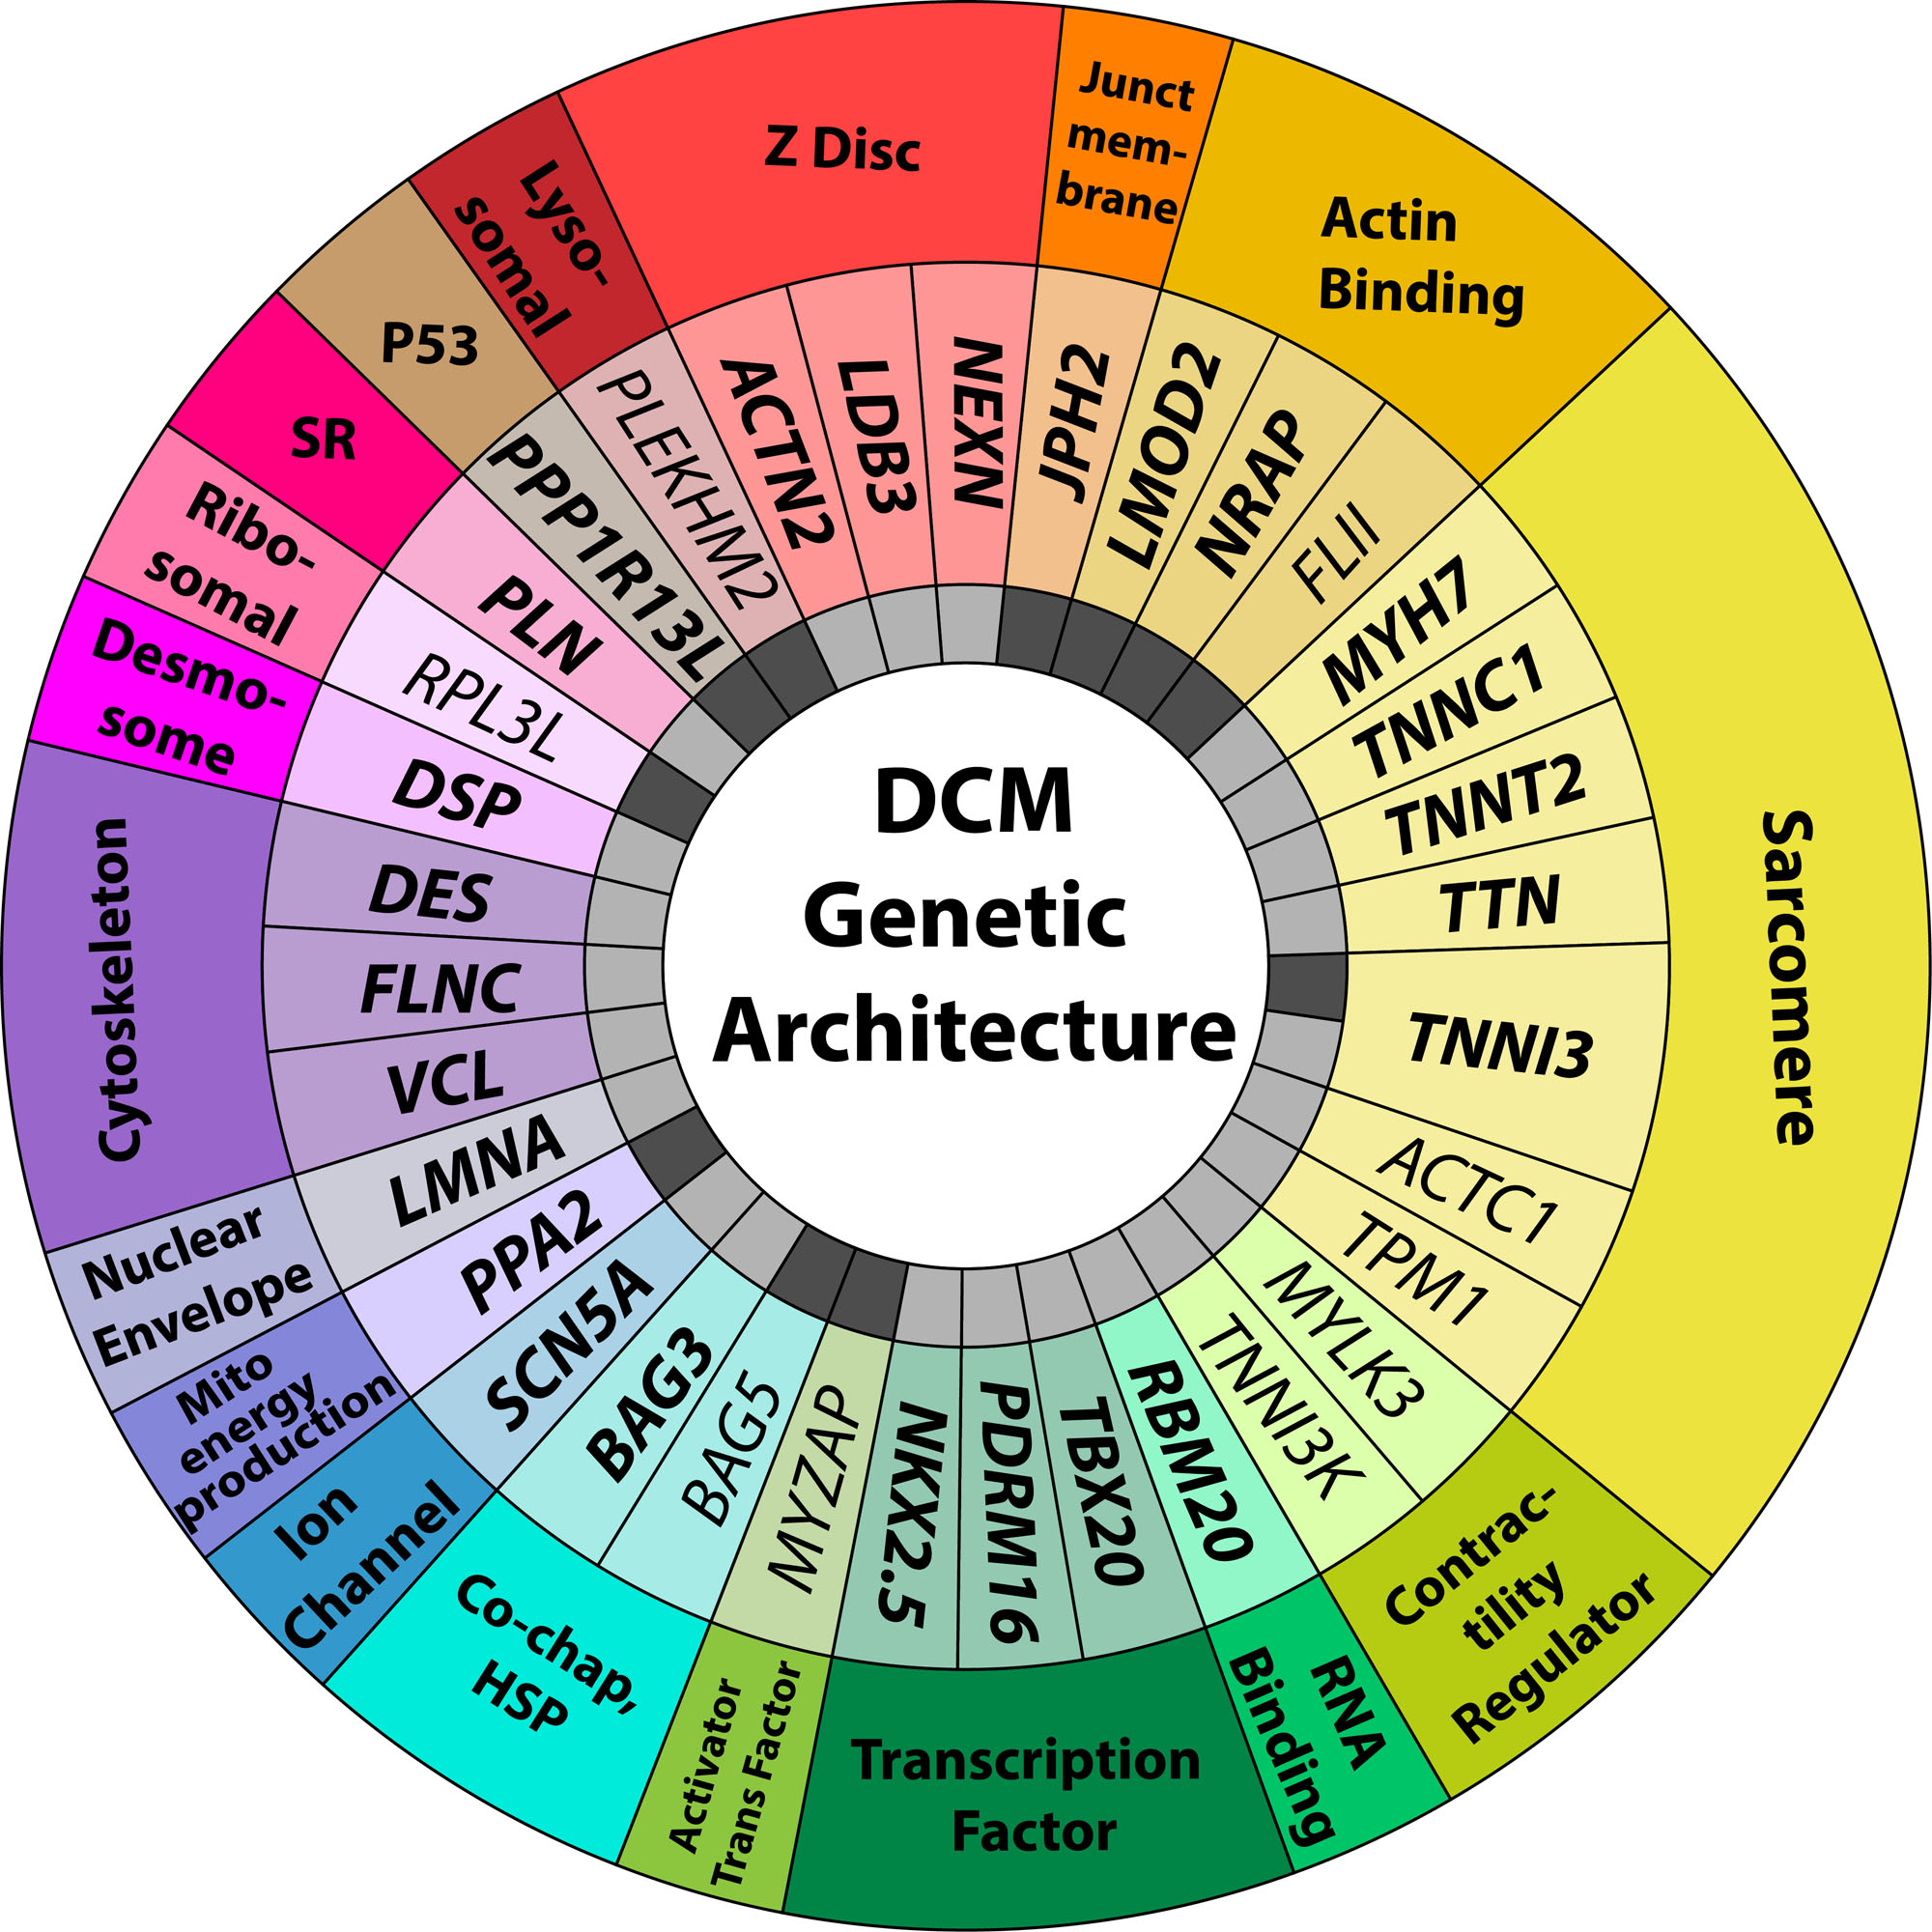
2024年 Clinical Genome Resource 更新了扩张型心肌病的遗传学图谱,新增9个高证据基因,高证据基因总数增至35个,并在遗传方式认识上出现重要变化,进一步提升了临床遗传学解读价值。
本研究显示,扩张型心肌病中常见的左心室过度肌小梁化并不会增加栓塞风险或不良结局,这一结果挑战了既往担忧,并可为临床管理提供依据。
本研究强调了RBM20截短变异在致心律失常性扩张型心肌病中的作用,显示其外显率降低且疾病严重程度较致病性错义变异和titin截短变异更轻。

这篇综述探讨了扩张型心肌病中遗传检测从家族风险评估向临床决策制定和个人化风险分层的核心工具的转变。
最新研究确定LOXL2是LMNA突变扩张型心肌病中纤维化的主要驱动因素。研究表明,LOXL2抑制剂Simtuzumab能够有效防止细胞外基质重塑,并在人类iPSC和小鼠模型中保持心脏功能。
一项2期试验表明,新型心脏肌球蛋白激动剂丹尼卡米特显著改善了遗传性扩张型心肌病患者的左心室功能,尤其是携带MYH7和TTN变异的患者,这标志着心血管医学正向精准治疗转变。

一项国际多中心研究揭示,虽然Titin截短变异显著增加心肌病风险,但疾病的发生受男性性别、共病和房颤的强烈影响,而早期预防性治疗可能提供实质性的保护。
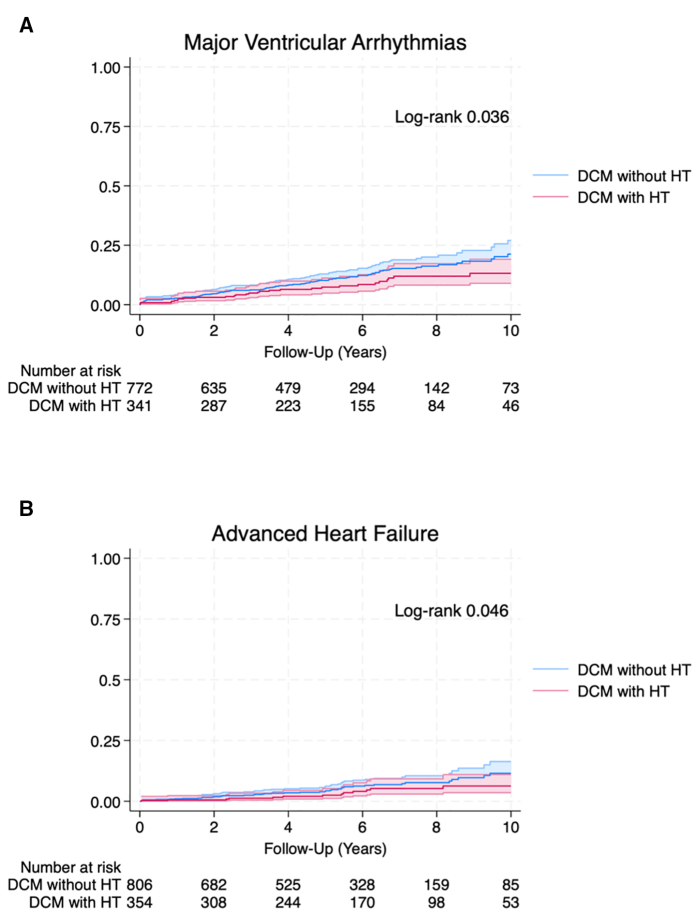
一项具有里程碑意义的西班牙研究表明,扩张型心肌病(DCM)中携带‘心律失常’基因型的患者面临显著更高的晚期心力衰竭事件风险,包括心脏移植和心室辅助装置(VAD)植入,这需要临床管理方式的根本转变。
针对扩张型心肌病诊断后的现代遗传和临床筛查亲属的指南,总结了2025年临床共识和医生及家庭的实用步骤。
桥粒斑蛋白基因变异在女性中赋予更高的扩张型心肌病风险和外显率,与男性为主的其他基因(如TTN)的风险形成对比。这一发现强调了性别特异性机制在扩张型心肌病易感性和预后中的重要性。
