KT-253: Chất phân hủy MDM2 mới nhắm vào tế bào gốc ác tính trong xơ tủy
Điểm nổi bật
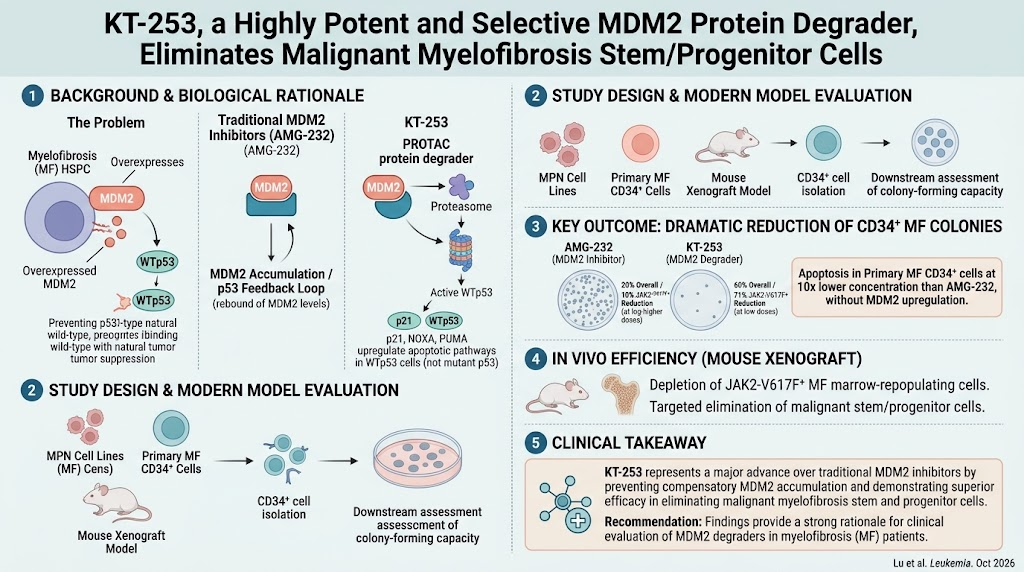
KT-253 là một phân tử nhỏ có tính chọn lọc cao, có khả năng phân hủy protein MDM2, qua đó loại bỏ hiệu quả các tế bào gốc/tế bào tiền thân tạo máu ác tính (hematopoietic stem/progenitor cells, HSPCs) trong xơ tủy (myelofibrosis, MF). Khác với các chất ức chế phân tử nhỏ MDM2 (small-molecule inhibitors, SMIs) truyền thống, KT-253 vượt qua vòng phản hồi bù trừ phụ thuộc p53 vốn thường làm tái tăng biểu hiện MDM2, nhờ đó cảm ứng apoptosis mạnh hơn và làm giảm các tế bào tiền thân MF ở nồng độ thấp hơn đáng kể. Những phát hiện này ủng hộ tiềm năng của KT-253 như một tác nhân điều trị mang tính đột phá trong quản lý MF.
Bối cảnh nghiên cứu
Xơ tủy (myelofibrosis, MF) là một tân sinh tăng sinh tủy mạn tính, đặc trưng bởi sự tăng sinh dòng vô tính của các tế bào gốc và tiền thân tạo máu bất thường, dẫn đến xơ hóa tủy xương, tạo máu ngoài tủy và các triệu chứng suy kiệt. Khoảng 96% bệnh nhân MF mang p53 kiểu dại (wild-type p53, WTp53), một gen ức chế khối u vốn bình thường có vai trò hạn chế sự tăng trưởng tế bào bất thường. Tuy nhiên, trong MF, các tế bào gốc/tế bào tiền thân tạo máu (HSPCs) biểu hiện quá mức E3 ubiquitin ligase MDM2, làm thúc đẩy thoái hóa protein WTp53, gây suy giảm đáp ứng ức chế khối u then chốt và tạo điều kiện cho tế bào ác tính tồn tại. Các chất ức chế phân tử nhỏ MDM2 hiện có, như AMG-232, cho thấy hiệu quả lâm sàng còn hạn chế vì không loại bỏ hoàn toàn HSPCs của MF, có thể do khởi phát cơ chế phản hồi phụ thuộc p53 làm tăng mức MDM2 và làm giảm lợi ích điều trị.
Thiết kế nghiên cứu
Nghiên cứu này đánh giá KT-253, một chất phân hủy MDM2 có sinh khả dụng đường uống và tính chọn lọc cao, trong các mô hình tiền lâm sàng. Nghiên cứu sử dụng các dòng tế bào tân sinh tăng sinh tủy có WTp53 (UKE-1), các tế bào CD34+ nguyên phát tách từ bệnh nhân MF, và mô hình chuột xenograft được ghép các tế bào MF JAK2V617F+ để đánh giá đáp ứng tế bào, cảm ứng apoptosis và sự suy giảm tế bào gốc/tế bào tiền thân. Hiệu quả của KT-253 được so sánh trực tiếp với AMG-232, một đại diện của nhóm SMI nhắm MDM2. Các tiêu chí chính bao gồm mức độ hoạt hóa đường tín hiệu p53, đo lường apoptosis, khả năng hình thành khuẩn lạc và sự suy giảm HSPCs ác tính in vivo. Các tiêu chí phụ đánh giá mức độ điều hòa protein MDM2 và biểu hiện gen ở hạ nguồn.
Kết quả chính
KT-253 cho thấy sự hoạt hóa mạnh mẽ của đường tín hiệu p53 chỉ ở các tế bào UKE-1 mang WTp53 mà không thấy ở các tế bào đột biến p53, cho thấy cơ chế phụ thuộc WTp53. Điều trị làm tăng đáng kể biểu hiện các gen đích quan trọng của p53, bao gồm p21, NOXA và PUMA, các gen này trung gian cho ngừng chu kỳ tế bào và apoptosis. So với AMG-232, KT-253 gây apoptosis ở các tế bào CD34+ nguyên phát của MF tại nồng độ thấp hơn 10 lần, cho thấy hiệu lực vượt trội.
Đáng chú ý, khác với AMG-232 vốn dẫn đến tăng bù trừ protein MDM2 thông qua vòng phản hồi, KT-253 đã ngăn chặn hiệu quả sự tăng bật trở lại này bằng cách phân hủy protein MDM2. Về mặt chức năng, các liều thấp KT-253 làm giảm số lượng tổng thể các khuẩn lạc tạo máu MF xuống 60% và các khuẩn lạc JAK2V617F+ xuống 71%, vượt trội rõ rệt so với AMG-232, vốn chỉ làm giảm các con số này lần lượt 20% và 10% dù được dùng ở liều cao hơn theo cấp số logarit.
Trong các nghiên cứu xenograft trên chuột, KT-253 làm suy giảm mạnh hơn các tế bào JAK2V617F+ tái tạo tủy của MF so với AMG-232, cho thấy hiệu quả in vivo ưu việt. Những phát hiện này nhấn mạnh lợi thế của việc phân hủy chọn lọc MDM2 so với ức chế thông thường trong việc loại bỏ các tế bào gốc/tế bào tiền thân ác tính của MF.
Nhận định chuyên gia
Đường tín hiệu ức chế khối u p53 giữ vai trò trung tâm trong ngăn ngừa chuyển dạng ác tính, và sự bất hoạt của nó do MDM2 biểu hiện quá mức là một cơ chế sinh bệnh quan trọng trong MF. Khả năng của KT-253 trong việc phân hủy trực tiếp protein MDM2 thay vì chỉ ức chế tương tác của nó với p53 đã giúp vượt qua cơ chế phản hồi bù trừ vốn hạn chế hiệu quả của các SMI truyền thống. Điều này dẫn đến hoạt hóa p53 bền vững hơn và tăng cường loại bỏ các dòng tế bào ác tính. Dữ liệu tiền lâm sàng rất đáng khích lệ và ủng hộ việc tiến hành các thử nghiệm lâm sàng để xác định tính an toàn, liều tối ưu và hiệu quả ở bệnh nhân MF. Các hạn chế bao gồm nhu cầu theo dõi dài hạn để đánh giá các tác dụng ngoài đích tiềm tàng và ảnh hưởng lên quá trình tạo máu bình thường. Ngoài ra, dữ liệu chủ yếu phản ánh các phân nhóm MF có WTp53, nên tính ứng dụng điều trị trong bệnh mang đột biến p53 vẫn chưa rõ ràng.
Kết luận
KT-253 đại diện cho một nhóm thuốc nhắm MDM2 mới đầy hứa hẹn, có khả năng phân hủy protein MDM2 để hoạt hóa mạnh mẽ đường tín hiệu p53 và loại bỏ chọn lọc các tế bào gốc/tế bào tiền thân MF ác tính. Hiệu lực vượt trội so với các SMI nhắm MDM2 và hiệu quả trong các mô hình tiền lâm sàng đặt KT-253 vào vị trí một đột phá tiềm năng trong điều trị xơ tủy. Các đánh giá lâm sàng trong tương lai sẽ xác định tác động của thuốc lên tiến triển bệnh, cải thiện triệu chứng và kết cục sống còn ở bệnh nhân MF có p53 kiểu dại.
Thông tin về kinh phí và thử nghiệm lâm sàng
Nghiên cứu do Lu M, Xia L, Chutake Y, Dey J và Hoffman R thực hiện, được công bố trên Leukemia vào ngày 6 tháng 10 năm 2026 (PMID: 42839074). Nguồn tài trợ bổ sung và thông tin đăng ký thử nghiệm lâm sàng không được nêu chi tiết trong bài báo gốc.
Tài liệu tham khảo
1. Lu M, Xia L, Chutake Y, Dey J, Hoffman R. KT-253, a highly potent and selective MDM2 protein degrader, eliminates malignant myelofibrosis stem/progenitor cells. Leukemia. 2026 Oct 6; PMID: 42839074.
2. Tefferi A, Pardanani A. Myelofibrosis: clinical management and novel therapies. Mayo Clin Proc. 2017;92(5):826-847.
3. Zhou H, Zhao Y, Jia L. Targeting MDM2 for cancer therapy: advances and challenges. Front Oncol. 2021;11:645287.
4. Vannucchi AM, et al. The role of p53 pathway in myeloproliferative neoplasms. Blood. 2018;131(19):2173-2180.
Bài viết này được tạo với sự hỗ trợ của nhiều công cụ biên tập, bao gồm AI, trong quá trình thực hiện. Nội dung đã được biên tập viên xem xét trước khi xuất bản.