Biến thể gen MTMR4: Tác động trái ngược lên nguy cơ loạn nhịp trong hội chứng QT dài тип 1 và тип 2
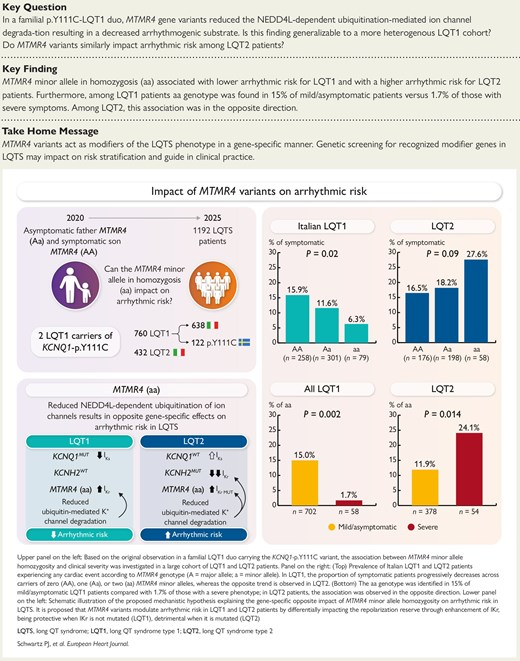
Điểm nhấn
1. Các biến thể gen MTMR4 cho thấy tác động trái ngược đối với nguy cơ loạn nhịp đe dọa tính mạng, tùy thuộc vào phân nhóm LQT (LQT1 so với LQT2).
2. Kiểu đồng hợp tử alen phụ của MTMR4 liên quan đến giảm nguy cơ loạn nhịp ở LQT1 nhưng làm tăng nguy cơ ở LQT2.
3. Các dấu ấn tái cực trên điện tâm đồ (ECG) ủng hộ sự điều biến nguy cơ mang tính đặc hiệu theo gen, dù không ghi nhận mối liên quan với khoảng QTc.
4. Những phát hiện này cung cấp cơ sở cho phân tầng nguy cơ lâm sàng theo kiểu gen ở bệnh nhân hội chứng QT dài (LQTS).
Bối cảnh nghiên cứu
Hội chứng QT dài (Long QT syndrome, LQTS) là một bệnh lý kênh ion tim có tính dị hợp tử về mặt di truyền, đặc trưng bởi sự kéo dài quá trình tái cực thất, từ đó khiến người bệnh dễ bị các rối loạn nhịp đe dọa tính mạng như xoắn đỉnh (Torsades de Pointes) và đột tử do tim. Hội chứng này chủ yếu được chia thành LQT1 và LQT2, lần lượt do đột biến ở các gen KCNQ1 và KCNH2 gây ra. Mặc dù mang cùng các biến thể gây bệnh, bệnh nhân thường biểu hiện mức độ nặng nhẹ khác nhau trên lâm sàng, cho thấy vai trò của các gen điều biến.
Vai trò của các gen điều biến trong LQTS đặc biệt quan trọng nhằm cải thiện dự báo nguy cơ cá thể hóa và quyết định điều trị. Các nghiên cứu in vitro trước đây trên từng bệnh nhân, sử dụng tế bào cơ tim biệt hóa từ tế bào gốc đa năng cảm ứng, đã xác định các biến thể ở gen MTMR4 như là yếu tố điều biến nguy cơ loạn nhịp trong các gia đình LQT1. Tuy nhiên, vẫn còn thiếu các bằng chứng xác nhận lâm sàng trên quy mô lớn hơn và ở các quần thể LQTS đa dạng.
Thiết kế nghiên cứu
Nghiên cứu đoàn hệ quan sát này phân tích 1.192 bệnh nhân được chẩn đoán LQTS và được xác nhận về mặt di truyền. Đoàn hệ bao gồm 638 bệnh nhân LQT1, 432 bệnh nhân LQT2, và một phân nhóm trọng tâm gồm 122 người Thụy Điển mang đột biến p.Y111C tái phát trong LQT1.
Các người tham gia được xét kiểu gen các biến thể MTMR4, đặc biệt tập trung vào trạng thái đồng hợp tử của alen phụ (kiểu gen aa). Mức độ nặng trên lâm sàng được đánh giá bằng cách phân loại bệnh nhân thành nhóm nặng có triệu chứng (những người có ghi nhận ngừng tim hoặc ngất trong khi đang điều trị bằng thuốc chẹn beta) và nhóm không triệu chứng hoặc triệu chứng nhẹ.
Các thông số điện tâm đồ (ECG) chuẩn được đo bao gồm khoảng QTc, khoảng Tpeak-Tend và tính không đồng nhất của sóng T, là những dấu ấn phản ánh mức độ phân tán tái cực thất và khuynh hướng loạn nhịp.
Kết quả chính
Nghiên cứu cho thấy sự phân hóa rõ rệt theo gen về nguy cơ loạn nhịp liên quan đến kiểu gen MTMR4:
- Bệnh nhân LQT1: Ghi nhận xu hướng giảm có ý nghĩa về tần suất biến cố tim mạch qua các nhóm kiểu gen MTMR4: kiểu gen AA có 15,9% biến cố, dị hợp tử (Aa) 11,6%, và đồng hợp tử alen phụ (aa) 6,3%.
Đáng chú ý, trong toàn bộ đoàn hệ LQT1, kiểu gen aa hiện diện ở 15% bệnh nhân nhẹ hoặc không triệu chứng, so với chỉ 1,7% ở nhóm nặng (P = .002), gợi ý hiệu ứng điều biến bảo vệ. - Bệnh nhân LQT2: Ngược lại, kiểu đồng hợp tử alen phụ MTMR4 liên quan đến nguy cơ tăng lên. Tỷ lệ biến cố tim mạch là 16,5% ở kiểu gen AA, 18,2% ở Aa, và 27,6% ở aa. Ở bệnh nhân LQT2 nặng có triệu chứng, 24,1% mang kiểu gen aa so với 11,9% ở nhóm nhẹ/không triệu chứng (P = .014), cho thấy tương tác bất lợi.
- Người Thụy Điển mang p.Y111C-LQT1: Không quan sát thấy mẫu hình rõ ràng giữa kiểu gen MTMR4 và mức độ nặng trên lâm sàng, cho thấy khả năng tồn tại các yếu tố điều biến di truyền hoặc môi trường đặc thù theo quần thể.
Độ dài khoảng QTc không liên quan có ý nghĩa thống kê với tình trạng biến thể MTMR4 ở cả hai đoàn hệ. Tuy nhiên, các dấu ấn tái cực—đặc biệt là khoảng Tpeak-Tend và tính không đồng nhất của sóng T—phù hợp với ảnh hưởng nguy cơ theo chiều hướng đặc hiệu của từng gen, củng cố tính hợp lý về mặt sinh học của vai trò điều biến của MTMR4 trong cơ chế sinh loạn nhịp.
Bình luận chuyên gia
Việc xác định MTMR4 là một gen điều biến có tác động đối lập giữa LQT1 và LQT2 đặt ra thách thức đối với quan niệm truyền thống rằng các yếu tố nguy cơ di truyền sẽ ảnh hưởng đồng nhất đến tính dễ mắc loạn nhịp giữa các phân nhóm LQTS. Những phát hiện này nhấn mạnh sự cần thiết của các khung đánh giá nguy cơ di truyền theo từng phân nhóm, thay vì áp dụng một mô hình chung cho mọi trường hợp.
Nhân viên y tế cần lưu ý các hiệu ứng điều biến như vậy khi diễn giải kết quả xét nghiệm di truyền, đặc biệt trong tư vấn gia đình và xây dựng chiến lược điều trị, bao gồm điều trị bằng thuốc chẹn beta và cân nhắc máy khử rung tim cấy ghép (implantable cardioverter-defibrillator, ICD).
Tuy nhiên, nghiên cứu vẫn có những hạn chế, bao gồm chưa làm rõ cơ chế ở mức phân tử và chưa được tái lập ở các quần thể bên ngoài. Sự biến thiên quan sát được trong đoàn hệ Thụy Điển gợi ý có thể tồn tại các yếu tố gây nhiễu. Cần có các nghiên cứu đa trung tâm, đa sắc tộc với cỡ mẫu lớn hơn cùng các xét nghiệm chức năng để chuyển hóa đầy đủ các phát hiện này vào thực hành lâm sàng thường quy.
Kết luận
Nghiên cứu lâm sàng toàn diện này cho thấy các biến thể gen MTMR4 tạo ra ảnh hưởng trái ngược đối với nguy cơ loạn nhịp đe dọa tính mạng, tùy thuộc người bệnh mắc LQT1 hay LQT2. Kiểu đồng hợp tử alen phụ của MTMR4 đặc biệt liên quan với giảm biến cố tim mạch ở LQT1 nhưng lại gắn với mức độ nặng hơn ở LQT2.
Những mối liên hệ kiểu gen – kiểu hình khác biệt này nhấn mạnh tính phức tạp của sự điều biến nguy cơ loạn nhịp và cho thấy tiềm năng tích hợp xét nghiệm kiểu gen MTMR4 vào các thuật toán phân tầng nguy cơ cá thể hóa trong LQTS. Việc áp dụng các tiếp cận y học chính xác như vậy có thể cải thiện kết cục cuối cùng thông qua giám sát có mục tiêu và tối ưu hóa điều trị ở các quần thể có khuynh hướng di truyền.
Funding and ClinicalTrials.gov
Thông tin về tài trợ và đăng ký thử nghiệm chi tiết không được nêu trong bài báo.
References
Schwartz PJ, Winbo A, Sala L, Crotti L, Musu G, Dagradi F, Giovenzana FLF, Dragani DF, Simonyté Sjödin K, Lundström J, Alberio C, Pedrazzini M, Nearing BD, Rydberg A, Tse HF, Badilini F, Verrier RL, Spazzolini C, Gnecchi M. MTMR4 variants have opposite gene-specific impact on life-threatening arrhythmic risk in type 1 and 2 long QT syndrome. Eur Heart J. 2026 Sep 22;47(36):5189-5199. PMID: 42128250.
Schwartz PJ, Ackerman MJ, Wilde AA. Channelopathies as causes of sudden cardiac death. Cardiol Clin. 2016;34(3):345-363.
Giudicessi JR, Ackerman MJ. Genetic testing in heritable cardiac arrhythmia syndromes: differentiating pathogenic mutations, benign variants, and variants of unknown significance. Circulation. 2013;127(10):1276-1286.
Bài viết này được tạo với sự hỗ trợ của nhiều công cụ biên tập, bao gồm AI, trong quá trình thực hiện. Nội dung đã được biên tập viên xem xét trước khi xuất bản.