引言
系统性硬化症(Systemic Sclerosis,SSc)是一种复杂的自身免疫性结缔组织疾病,其特征为皮肤和内脏器官进行性纤维化、血管病变以及免疫失调。疾病异质性高、发病机制多因素参与,给有效治疗带来显著挑战。包括抗拓扑异构酶I抗体在内的自身抗体与疾病活动密切相关,可驱动炎症和纤维化。针对自身抗体的产生或活性进行干预,是一种具有前景的治疗策略。新生儿Fc受体(neonatal Fc receptor,FcRn)在保护免疫球蛋白G(immunoglobulin G,IgG)免于溶酶体降解方面发挥关键作用,从而调控IgG半衰期。药理性阻断FcRn可降低IgG自身抗体水平,并已在全身型重症肌无力(generalized myasthenia gravis,gMG)等IgG介导的自身免疫性疾病中显示出临床获益。本文对近期发表的一项临床前研究进行批判性解读,该研究评估了在SSc小鼠模型中阻断FcRn的作用,并强调其对自身免疫性纤维化疾病的转化医学意义。
研究背景与未满足的临床需求
仅在美国,SSc估计影响25,000至50,000名患者,常因器官纤维化和血管并发症而导致显著的发病率和死亡率。现有获批治疗,包括免疫抑制剂以及尼达尼布(nintedanib)等抗纤维化药物,仅能部分控制疾病,且无法针对其根本的自身免疫驱动因素。自身抗体,尤其是抗拓扑异构酶I(anti-topoisomerase-I,anti-TopoI)抗体,是促进免疫激活和基质沉积的致病因素。尽管已认识到自身抗体的致病性,但同时缓解自身免疫、炎症和纤维化的安全有效疾病修饰治疗仍然缺乏。Efgartigimod是一种经过工程化改造、可阻断FcRn的人源化Fc片段,可通过加速IgG清除而降低IgG自身抗体水平,并已获批用于gMG及慢性炎性脱髓鞘性多发性神经病(chronic inflammatory demyelinating polyneuropathy,CIDP)等IgG自身抗体驱动的疾病。直至近期,FcRn阻断是否能够影响SSc中的自身免疫及其下游纤维化过程尚未被探索。
研究设计与方法
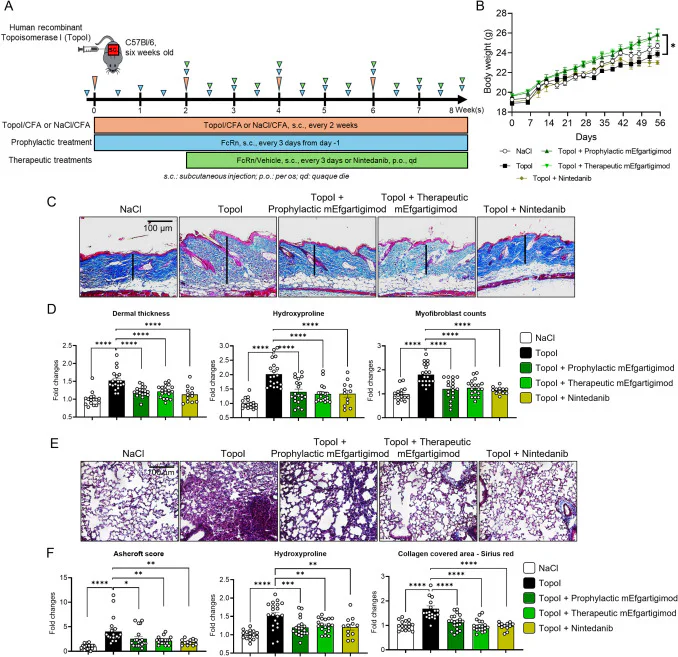
Tran Manh等人的研究采用了一个成熟的SSc小鼠模型:通过拓扑异构酶I(topoisomerase I,TopoI)免疫诱导,重现了患者中观察到的关键自身免疫和纤维化特征。研究者使用两种药物评估FcRn阻断策略:鼠源化eFgartigimod(mEfgartigimod)以及一种FcRn阻断性IgG1 Fc片段。研究同时测试了预防性治疗(疾病发生前给药)和治疗性给药(疾病建立后给药)两种方案。
终点包括:
– 血清免疫球蛋白和自身抗体水平
– 皮肤及肺纤维化的生化和组织学标志物
– 整体RNA测序(RNA-Seq)分析皮肤组织中的基因表达变化
– 单核RNA测序(snRNA-Seq)解析细胞类型特异性转录程序
– 成像质谱流式(imaging mass cytometry,IMC)对皮肤中免疫细胞和基质细胞进行空间定位
– 使用Olink技术进行多重细胞因子/趋化因子谱分析
这些多维度方法为FcRn阻断后受影响的免疫学与纤维化景观提供了整合性分析。
主要发现
纤维化与自身抗体减少
无论是预防性还是治疗性给予mEfgartigimod,均可显著减轻TopoI免疫小鼠的真皮增厚和肺纤维化。该抗纤维化效应与当前获批的抗纤维化治疗尼达尼布观察到的效果相当,提示FcRn阻断具有较强效力。
治疗可使总IgG水平以及推测的致病性抗TopoI自身抗体显著下降,这与FcRn在IgG回收中的作用一致。
转录组谱提示炎症与纤维化通路下调
皮肤整体RNA-Seq显示,FcRn阻断抑制了多个关键炎症和纤维化通路的表达。值得注意的是,编码C-C基序配体家族(C-C motif ligand family,Ccl)趋化因子、肿瘤坏死因子(tumor necrosis factor,TNF)超家族细胞因子以及I型干扰素信号通路组成部分的转录本均下调。
这些结果提示,FcRn阻断不仅仅是降低抗体水平,还可广泛影响驱动SSc发病机制的免疫炎症级联反应。
免疫细胞与基质细胞景观发生改变
IMC显示,肌成纤维细胞——主要的细胞外基质产生细胞——的浸润和积聚减少,同时经典激活型巨噬细胞、树突状细胞和T淋巴细胞数量下降。这些细胞学改变可解释治疗后观察到的组织重塑改善。
单核RNA-Seq进一步以高分辨率揭示了细胞类型特异性的转录改变,提示促纤维化肌成纤维细胞群、类似中性粒细胞样表型的炎性巨噬细胞以及T细胞亚群均减少。数据还提示成纤维细胞-巨噬细胞串扰发生改变,反映出关键致病性细胞相互作用被中断。
细胞因子变化与治疗效应一致
治疗后,白细胞介素-1β(interleukin-1 beta,IL-1β)及多种趋化因子等促炎介质的循环水平下降。相反,包括成纤维细胞生长因子21(fibroblast growth factor 21,FGF21)和可溶性程序性死亡配体2(soluble programmed death ligand-2,sPD-L2)在内的抗纤维化因子升高,提示全身状态向炎症和纤维化消退方向转变。
专家点评
本研究进一步拓展了一个概念框架:FcRn阻断可作为系统性硬化症的多靶点治疗策略,同时干预自身抗体介导的免疫激活、炎性细胞募集以及纤维化重塑。其在纤维化终点上与尼达尼布相近的疗效尤为值得关注,因为当前治疗很少能够实现如此多层面的综合效果。
该研究的优势在于其机制探索全面,结合转录组学、蛋白组学与空间细胞表型分析,将抗体清除与驱动纤维化的下游分子和细胞变化联系起来。采用与临床相关的自身免疫驱动SSc模型,也增强了其转化应用潜力。
不过,该研究也存在局限性,包括仅依赖单一临床前模型以及鼠源化药物制剂;人类药效学和疾病异质性可能存在差异。此外,长期疗效和安全性仍需在人体验证研究中进一步评估。
正在进行中的Efgartigimod用于SSc的2期随机对照试验,将对其临床疗效和安全性作出关键判断,并有助于确立FcRn阻断作为纤维化自身免疫性疾病疾病修饰策略的地位。
结论
药理性阻断新生儿Fc受体为调控系统性硬化症中的自身免疫、炎症和纤维化提供了一种很有前景的策略。临床前证据表明,像Efgartigimod这样的FcRn抑制剂可降低致病性IgG自身抗体,下调炎症和纤维化相关基因程序,并改变致病性免疫-基质细胞串扰,从而改善组织纤维化。这些发现支持进一步开发FcRn阻断剂,作为SSc及其他潜在自身免疫性纤维化疾病的多功能疾病修饰药物。若正在进行的人体试验证实其有效性,这一策略有望满足一项关键的未满足临床需求,即针对推动系统性硬化症进展的根本自身免疫机制进行干预的治疗。
资助与临床试验
所述研究由学术和机构资金支持;具体资助信息未披露。目前正在开展一项评估Efgartigimod用于系统性硬化症患者的随机2期临床试验(未提供编号)。
参考文献
1. Tran Manh C, Liebel C, Rigau AR, et al. Pharmaceutical blockade of the neonatal Fc receptor (FcRn) ameliorates autoimmunity, inflammation, and fibrosis in the antitopoisomerase-I antibody-driven mouse model of systemic sclerosis. Ann Rheum Dis. 2026 Nov 10; PMID: 43009401.
2. Manetti M, Guiducci S, Ibba-Manneschi L, Matucci-Cerinic M. The Contribution of Autoantibodies to Systemic Sclerosis Pathogenesis: New Insights. Front Immunol. 2022;13:815068.
3. Howard JF Jr, Utsugisawa K, Benatar M, et al. Safety and efficacy of efgartigimod in generalized myasthenia gravis. N Engl J Med. 2021;385(9):842-853.
4. Distler O, Highland KB, Gahlemann M, et al. Nintedanib for systemic sclerosis-associated interstitial lung disease. N Engl J Med. 2019;380(26):2518-2528.