注目ポイント
FLT3-ITD陽性急性骨髄性白血病(acute myeloid leukemia, AML)は、FLT3チロシンキナーゼ阻害薬(tyrosine kinase inhibitors, TKIs)に対する耐性をしばしば獲得するため、薬剤耐性を克服するための新規標的が求められている。
ミトコンドリア複合体IサブユニットNDUFS2は、FLT3-ITD AMLにおけるFLT3 TKI治療に対する耐性の主要な媒介因子として同定された。
NDUFS2を遺伝学的または薬理学的に標的化すると、ミトコンドリア呼吸機能が低下し、アポトーシスが促進され、FLT3阻害薬に対する感受性が回復した。
前臨床モデルでは、FLT3阻害薬とミトコンドリア複合体I阻害の併用により、明らかな毒性を伴うことなく白血病負荷が減少した。
研究背景
FLT3内部重複重複変異(FLT3 internal tandem duplication, FLT3-ITD)を有する急性骨髄性白血病(acute myeloid leukemia, AML)は、治療後の再発率が高く、特に予後不良なAMLの亜型である。gilteritinibなどのFLT3チロシンキナーゼ阻害薬(tyrosine kinase inhibitors, TKIs)により転帰は改善したものの、薬剤耐性と疾患再発は依然として主要な臨床課題である。FLT3 TKI耐性の機序を理解することは、有効な併用療法を開発するうえで極めて重要である。これまでの研究では、AMLにおける薬剤耐性に代謝適応が関与することが示唆されてきたが、具体的な代謝依存性については十分に明らかにされていない。
研究デザイン
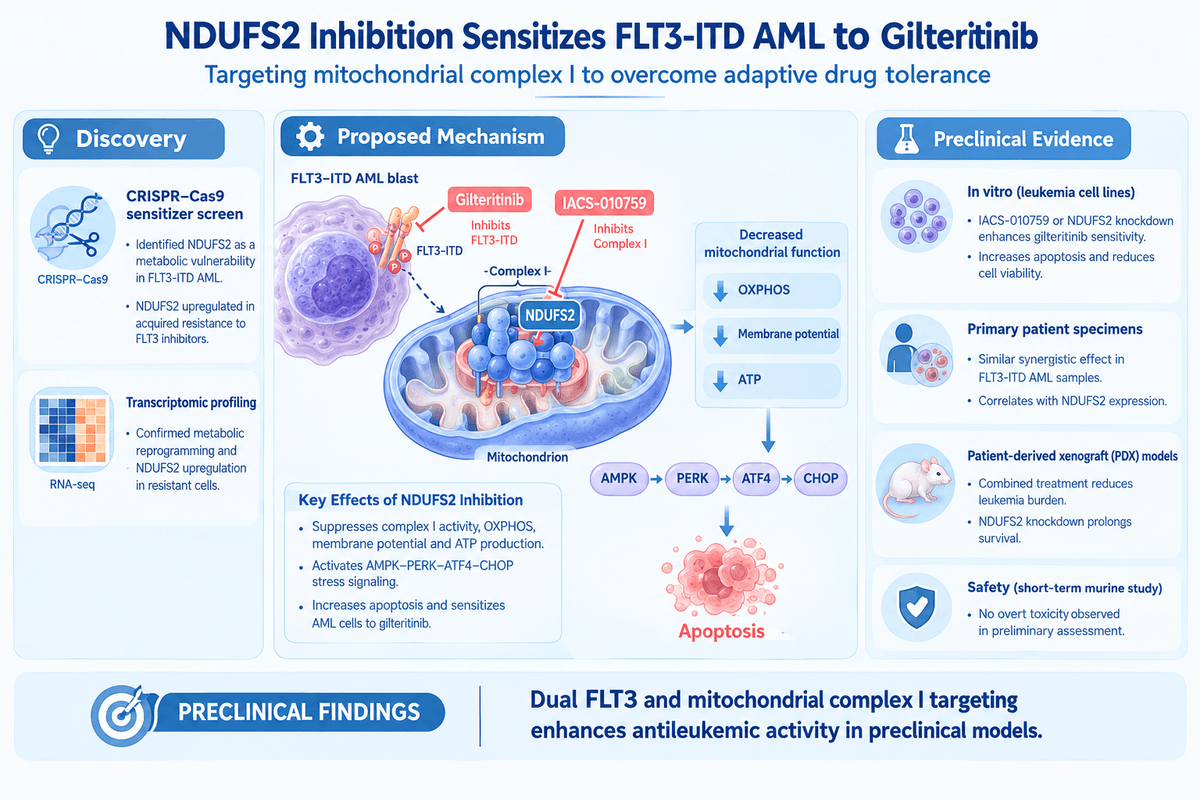
本研究では、代謝に着目したCRISPR-Cas9感受性化スクリーニングと、gilteritinib耐性細胞株およびFLT3-ITD AML原発検体のトランスクリプトーム解析を統合した包括的アプローチを用いた。CRISPRスクリーニングは、抑制によりAML細胞のFLT3 TKI細胞傷害性に対する感受性を高める代謝関連遺伝子の同定を目的とした。候補標的に対する遺伝学的ノックダウンおよび薬理学的阻害は、ミトコンドリア機能、アポトーシス、薬剤感受性、白血病負荷への影響を評価するため、in vitroおよび患者由来異種移植(patient-derived xenograft, PDX)マウスモデルで検討された。安全性評価として、短期投与レジメン下での予備的なマウス毒性試験も実施された。
主な結果
本研究により、ミトコンドリア複合体IサブユニットNDUFS2は、gilteritinib獲得耐性を示す細胞で一貫して発現上昇しており、他の亜型と比較してFLT3-ITD AMLで選択的に高発現していた。NDUFS2の遺伝学的ノックダウンは、複合体I酵素活性の有意な低下、酸化的リン酸化の障害、ミトコンドリア膜電位の低下、ATP産生の減少をもたらした。これらのミトコンドリア機能障害はアポトーシスを誘導し、FLT3-ITD AML細胞のgilteritinib感受性を効果的に高めた。
複合体I阻害薬IACS-010759による薬理学的阻害は、遺伝学的ノックダウンと同様の効果を示し、FLT3-ITD AML細胞株および原発患者検体に対するgilteritinibの有効性をex vivoで増強した。機序的には、併用治療によりAMPK-PERK-ATF4-CHOPシグナル経路を介する統合ストレス応答が活性化され、アポトーシスがさらに促進された。
in vivoでは、gilteritinibとIACS-010759の併用により、FLT3-ITD AMLのPDXモデルにおける白血病負荷が有意に減少した。NDUFS2の遺伝学的ノックダウンでも、異種移植マウスの生存期間が同様に延長した。特筆すべき点として、予備的マウス安全性試験では、複合体I阻害薬の短期投与による明らかな毒性は認められず、臨床応用の可能性を支持する結果であった。これらの結果は、NDUFS2依存性の複合体I活性が、FLT3 TKI耐性を支える適応的な代謝依存性であることを示している。
専門家コメント
FLT3-ITD AMLにおける代謝脆弱性としてNDUFS2を同定したことは、耐性によりFLT3 TKIが奏効しないことが多いという喫緊の臨床課題に対する重要な知見である。ミトコンドリア代謝、特に複合体I活性を標的とすることは、耐性白血病細胞の生存に必須なエネルギー恒常性を破綻させることで、FLT3阻害薬の有効性を高める有望な戦略である。
AMPK-PERK-ATF4-CHOP軸の活性化は、代謝ストレスとアポトーシス誘導を結び付ける統合的な細胞ストレス応答を示唆している。この機序的知見は生物学的妥当性を高め、治療反応をモニタリングするためのバイオマーカー開発への道筋も示す。ただし、長期安全性と正常造血細胞に対するミトコンドリア阻害薬の特異性については、さらなる評価が必要である。
将来の臨床試験では、NDUFS2発現または代謝シグネチャーに基づく層別化を行ったうえで、FLT3 TKIとミトコンドリア複合体I阻害薬を組み合わせた併用レジメンが検討される可能性がある。化学療法や新規免疫療法を含む既存治療戦略との統合も重要である。
結論
本研究は、ミトコンドリア複合体IサブユニットNDUFS2がFLT3-ITD AMLにおけるFLT3 TKI耐性の主要な媒介因子であることを示し、NDUFS2依存性の複合体I活性を標的化することで、耐性AML細胞をFLT3阻害薬に感作できることを実証した。遺伝学的手法と薬理学的手法を併用した結果、前臨床モデルにおいてアポトーシスの増強と白血病負荷の減少が認められ、顕著な毒性シグナルは示されなかった。これらの知見は、FLT3阻害薬耐性を克服するための有望な代謝標的戦略を提示するものである。このアプローチを患者転帰の改善につなげるためには、さらなる臨床開発と機序解明が必要である。
資金提供およびClinicalTrials.gov
原著論文の資金提供元および臨床試験登録番号は抄録中に記載されていなかった。臨床応用に向けては、FLT3 TKIとの併用におけるミトコンドリア複合体I阻害薬の安全性と有効性を包括的に評価する必要がある。
参考文献
Tong X, Chen G, Pan Y, et al. Targeting the mitochondrial complex I subunit NDUFS2 potentiates FLT3 inhibition in acute myeloid leukaemia with FLT3 internal tandem duplication. Leukemia. 2026 Oct 19. PMID: 42897233.
Stone RM, Mandrekar SJ, Sanford BL, et al. Midostaurin plus Chemotherapy for Acute Myeloid Leukemia with a FLT3 Mutation. N Engl J Med. 2017;377(5):454-464.
Perl AE. FLT3 inhibition in acute myeloid leukemia: Military lessons beyond the battlefield. Hematology Am Soc Hematol Educ Program. 2018;2018(1):330-337.
DiNardo CD, Pratz K, Pullarkat V, et al. Venetoclax combined with decitabine or azacitidine in treatment-naive, elderly patients with AML. Blood. 2019;133(1):7-17.
Farge T, Saland E, de Toni F, et al. Chemotherapy-Resistant Human Acute Myeloid Leukemia Cells Are Not Enriched for Leukemic Stem Cells but Require Oxidative Metabolism. Cancer Discov. 2017;7(7):716-735.